医薬品・医療機器等安全性情報報告制度の周知について
概要
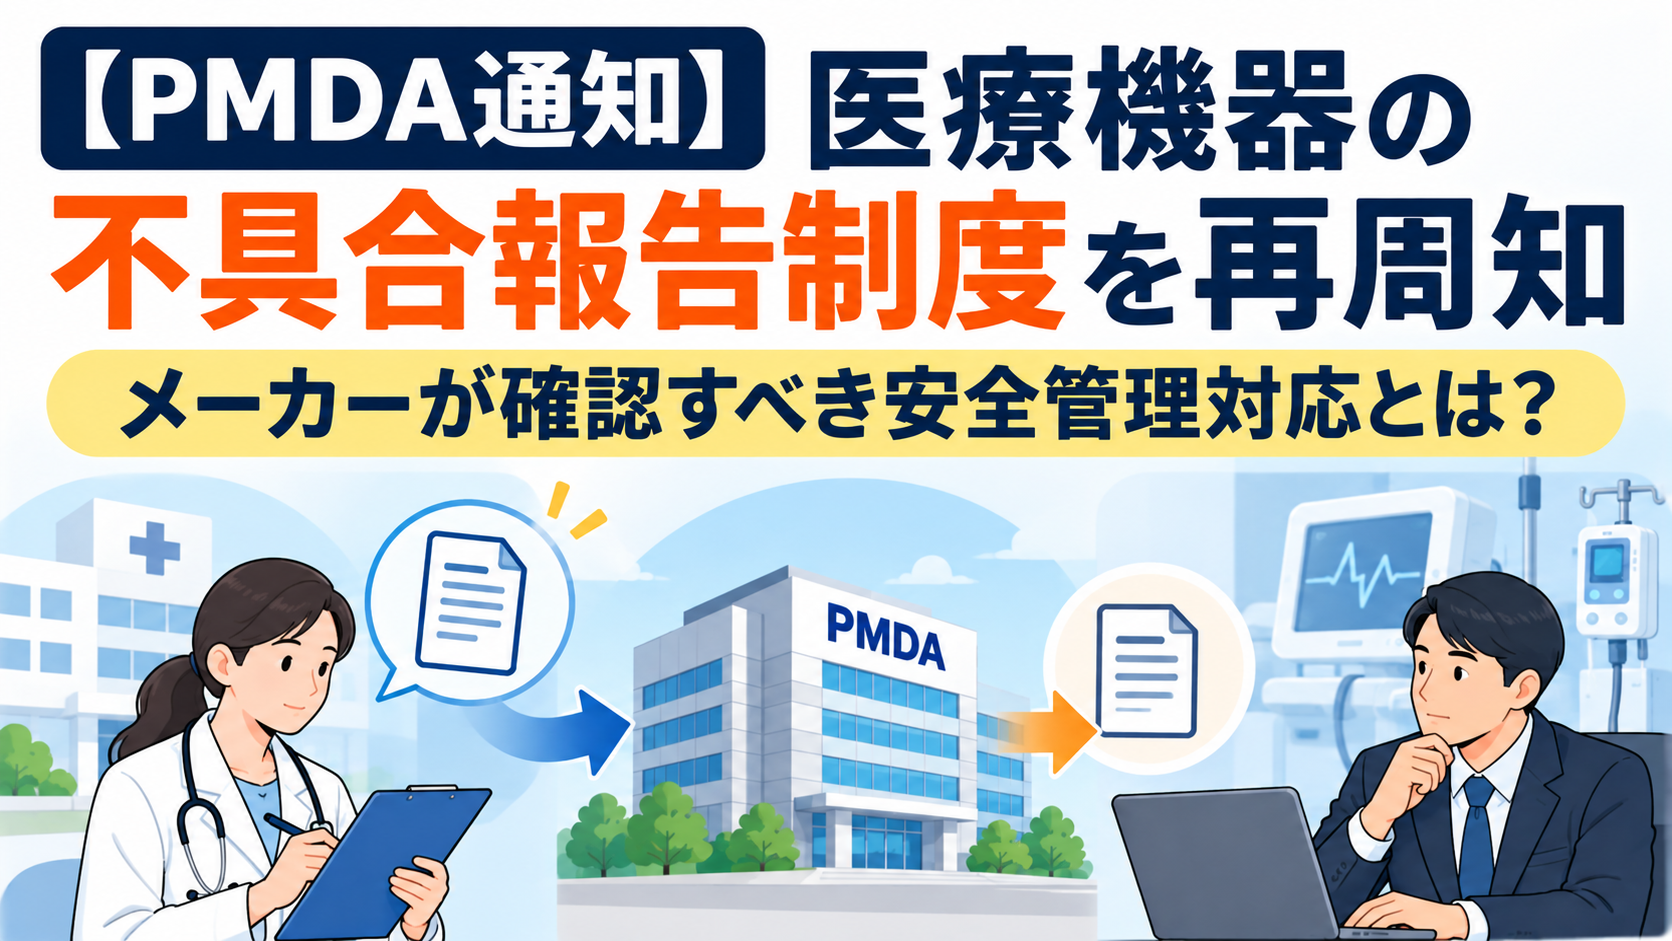
医療関係者が副作用や不具合をPMDAへ報告する制度について、厚生労働省が改めて周知を求めました。令和7年9月16日付けで、医薬局医薬安全対策課長から都道府県・保健所設置市・特別区の衛生主管部(局)長に宛てた通知です。啓発ポスターと「報告のお願い」を全国の医療機関・薬局等へ改めて配布します。自治体には、管下への周知とポスターの常備を依頼しています。
制度の中身は変わっていません。医療機器メーカーに新しい手続きや期限が生じる通知でもありません。
この制度で報告するのは医師・薬剤師などの医薬関係者です。製造販売業者が自社製品について行う不具合等報告とは、別の経路にあたります。メーカーに関わるのは、医療機関から届いた報告がPMDAを通じて製造販売業者に提供される点です。必要に応じて、製造販売業者による詳細調査が行われることもあります。
1. 背景と目的
1.1 医薬関係者による報告制度
医薬品・医療機器等安全性情報報告制度は、医薬品医療機器等法第68条の10第2項に基づく制度です。医薬関係者等が医薬品、医療機器または再生医療等製品の副作用等の発生を知ったときに、厚生労働大臣へ報告します。報告が求められるのは、保健衛生上の危害の発生や拡大を防ぐために必要と認めた場合です。
条文上の報告者は、薬局開設者、病院・診療所の開設者、医師、歯科医師、薬剤師などです。報告された情報は専門的な観点から分析・評価されます。その結果は安全対策に使われ、医薬関係者へも広く提供されます。
1.2 製造販売業者の報告との違い
同じ第68条の10でも、第1項は製造販売業者の報告義務を定めています。自社が製造販売する医療機器について、不具合によると疑われる疾病・障害・死亡などを知ったときの報告です。
第2項の医薬関係者の報告と、第1項の製造販売業者の報告は、条文上別々の義務です。今回の通知が扱うのは第2項の側に限られます。医療機関が報告したからといって、製造販売業者の報告が不要になるわけではありません。
1.3 今回の通知のねらい
通知の目的は、制度をより一層普及させることにあります。新しい制度を作るものではなく、既存の制度を医療現場に改めて知らせる趣旨です。
配布されるのは、「医薬品・医療機器・再生医療等製品等の副作用・感染症・不具合報告のお願い」という文書と啓発ポスターです。ポスターは「あなたの報告が、明日の医療を変える」と題し、「医薬品の副作用や医療機器の不具合を報告してください。」と大きく掲げています。同封資料には、医薬品副作用被害救済制度の案内も含まれています。
2. 主要要件と事例
2.1 報告の対象
対象は医薬品、医療機器、再生医療等製品です。「報告のお願い」は医薬部外品・化粧品にも触れていますが、こちらは任意の報告です。ポスターでは、体外診断用医薬品とワクチンも対象として示されています。
報告してほしいのは、副作用等と疑われる重篤な症例の情報です。製品との因果関係が明確でない症例も、報告を求めています。医療機器でいえば、不具合が関係したと疑われる重篤な健康被害が典型です。
2.2 積極的に報告してほしい事例
ポスターは、次に当たるものも積極的に報告するよう求めています。
- 有害事象共通用語規準日本語訳JCOG版(CTCAE-JCOG)でGrade3以上の副作用疑い症例
- 医薬品リスク管理計画書(RMP)の重要な潜在的リスクに記載のある事象
- 妊婦、授乳婦、小児、腎機能や肝機能が低下した人など、特定の背景を持つ患者で起きた事象
Grade3とRMPの例示は医薬品を念頭に置いたものです。医療機器に固有の例示は、ポスターにはありません。
2.3 報告の方法
報告先はPMDA(独立行政法人医薬品医療機器総合機構)の安全性情報・企画管理部情報管理課です。
推奨されているのは、PMDAの報告受付サイトから直接入力するオンライン報告です。医薬品の副作用等報告とワクチンの副反応疑い報告では、令和3年4月から使えるようになりました。医療機器、再生医療等製品、医薬部外品、化粧品は、令和4年4月から対象に加わっています。
オンライン以外に、電子メール、ファックス、郵送でも報告できます。ワクチンの副反応疑い報告だけは、ファックスに限られます。報告用紙はPMDAのウェブサイトから入手できます。
3. 実務対応と罰則
3.1 報告された情報の行方
医療関係者からの報告は、PMDAのデータベースに集積されます。専門的な観点から分析・評価され、添付文書の改訂指示や情報提供などの安全対策に活かされます。
報告内容は、PMDAを通じて当該製品の製造販売業者等へ提供されます。必要に応じて、PMDAまたは製造販売業者による詳細調査が行われます。情報は安全対策の一環として公表されることもあります。その際、報告者の氏名、施設名、患者のプライバシーに関わる部分は公表されません。
3.2 メーカー側で確認しておくこと
この通知によって、メーカーに求められる新しい対応はありません。
そのうえで、PMDAから自社製品の報告情報を受けたときの流れは、社内手順で確かめておくと安心です。たとえば、受け取った情報を誰が評価するのか、詳細調査が必要なときに医療機関とどう連絡を取るのか、といった点です。自社の不具合等報告(第68条の10第1項)の要否を判断する流れとも、つながっている必要があります。
3.3 罰則について
通知は自治体への周知依頼です。罰則や、事業者への新たな義務は定めていません。
まとめ
今回の厚生労働省通知は、医薬品・医療機器等安全性情報報告制度の周知を徹底するものであり、医療機器メーカーや製造販売業者に新たな報告義務や手続きを課すものではありません。しかし、医療関係者からPMDAへ報告された不具合情報は、製造販売業者へ提供される場合があり、必要に応じて詳細調査や安全対策につながります。そのため、医療機関からの不具合報告と製造販売業者自身の不具合等報告の違いを理解し、適切な情報収集・評価体制を整備することが重要です。
医療機器の製造販売業者には、GVP(製造販売後安全管理の基準)に基づく安全管理体制の構築・運用が求められます。特に、PMDAから提供される不具合情報の評価、医療機関への追加調査、行政への不具合等報告の要否判断、安全確保措置の検討などについて、社内手順を明確にしておくことが重要です。今回の通知を機に、GVP手順書や不具合報告の社内フローを見直し、製造販売後の安全管理体制が適切に機能しているか確認することをおすすめします。
弊社(一般社団法人薬事支援機構)では、医療機器の薬事規制に関する専門的な知見を活かし、GVP体制の構築・運用支援、不具合等報告に関する相談、製造販売後安全管理に係る手順書の整備・見直しなど、医療機器メーカーの薬事対応をサポートしています。「PMDAへの不具合報告の要否を判断したい」「GVP手順書を見直したい」「医療機関からの不具合情報に適切に対応できる体制を整えたい」といったお悩みがございましたら、ぜひ弊社までお気軽にお問い合わせください。