概要
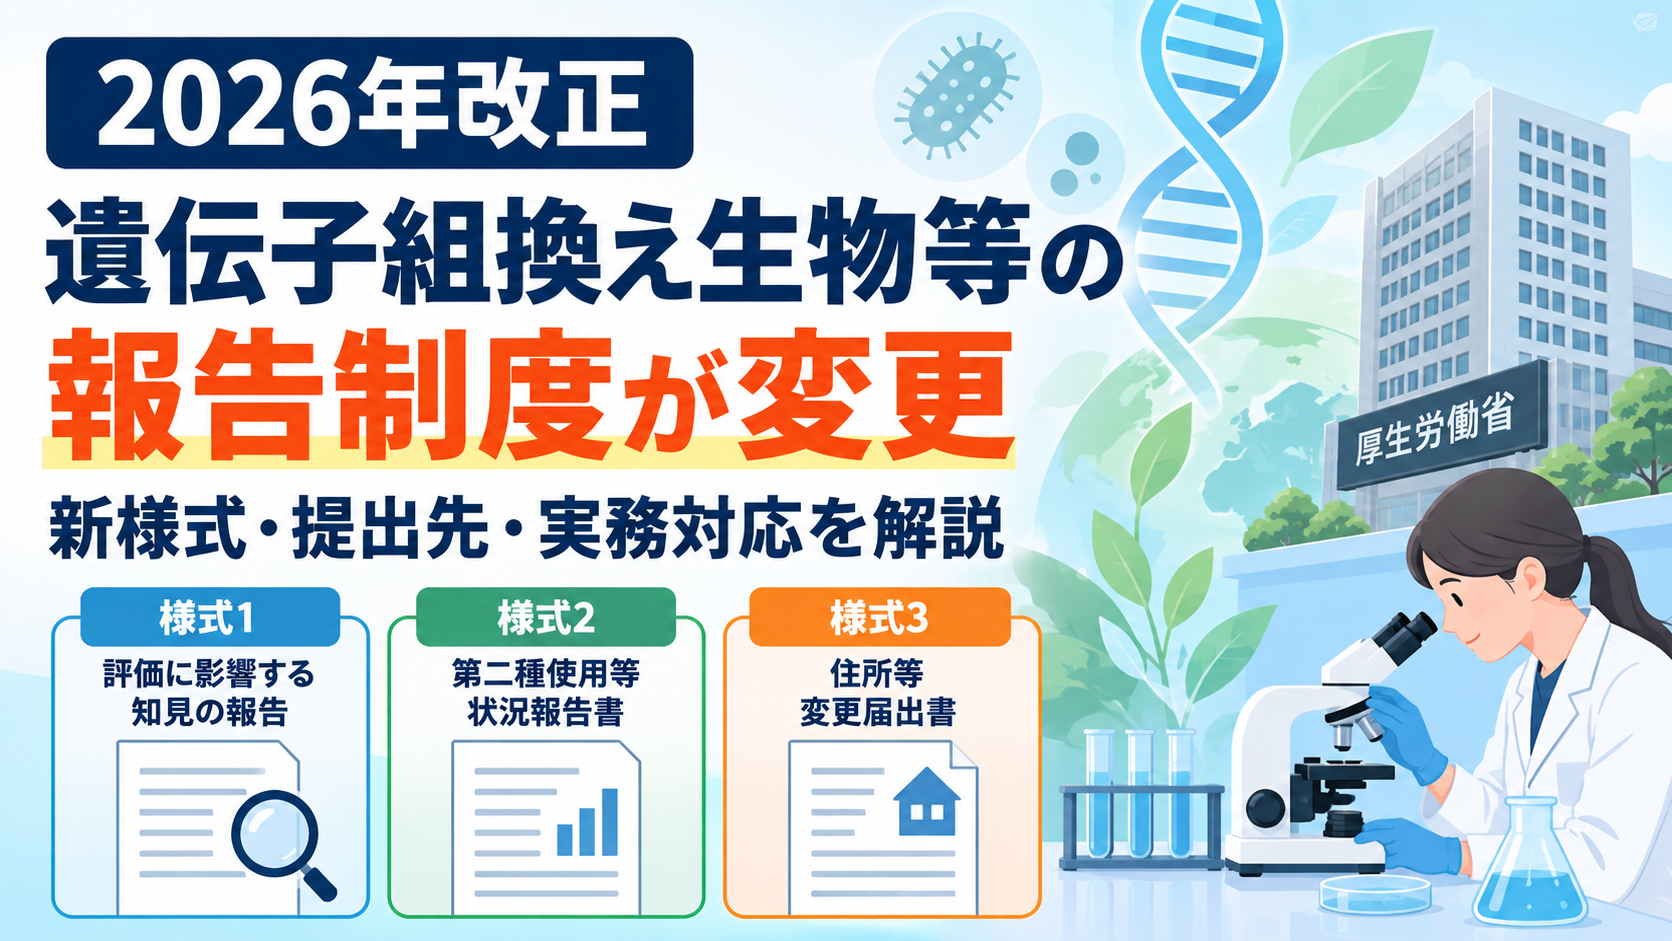
第一種使用等の状況報告と輸入の報告が不要になりました。令和8年9月1日付けで、厚生労働省医薬局医薬品審査管理課と医療機器審査管理課が新しい質疑応答集を示しています。令和5年6月30日付けの旧Q&Aは廃止され、全49問に差し替わりました。
対象は遺伝子治療用製品と遺伝子組換え生ワクチンの関係者です。組換えウイルスを用いる再生医療等製品、遺伝子組換え微生物を用いるバイオ医薬品も含みます。治験の計画段階から製造販売後まで影響します。
主な変更は報告義務の絞り込みと、第二種使用等の確認を受けるタイミングの明確化です。経済産業省のGILSP告示改正への対応も入りました。旧Q&Aとの差分は、参考として添付された新旧対照表で追えます。なお同日付けで、拡散防止措置と報告に関する関連通知も発出されています。
1. カルタヘナ法の枠組みと今回の改訂
1.1 承認が要る第一種、確認が要る第二種
カルタヘナ法(遺伝子組換え生物等の使用等の規制による生物の多様性の確保に関する法律)は、遺伝子組換え生物等の使用等を2つに分けています。
- 第一種使用等は、拡散を防止しないで行う使用等。患者への投与や医療機関での保管、廃棄が該当し、第一種使用規程について厚生労働大臣の承認が必要(法第4条)
- 第二種使用等は、拡散防止措置を執って行う使用等。製造所や試験施設での取扱いが該当し、拡散防止措置について厚生労働大臣の確認が必要(法第13条)
第二種使用等の確認は、施設ごとに受けます。
1.2 そもそも「生物」に当たるか
手続の要否は、扱うものが法第2条の生物に当たるかで決まります。Q&Aは冒頭の5問でここを押さえています。
- ヒトiPS細胞は該当しない(規則第1条)
- CHO細胞などの哺乳動物細胞とそのセルバンクは、配偶子でなく自然条件で個体に成育しないなら該当しない
- プロウイルスは該当しない。ただし、その細胞で組換えウイルスが産生されていれば当該ウイルスは該当する
- プラスミドDNAは該当しない。ただし、製造に用いる組換え微生物は該当する
見落としやすいのが問5です。遺伝子治療用製品たる再生医療等製品に当たるかどうかは関係ありません。遺伝子組換えを行ったウイルス等を不活化せずに用いる製品は、遺伝子組換え生物等含有製品に該当します。治験を行う場合も、製造販売後に医療機関で使用する場合も、第一種使用等の承認手続の対象です。遺伝子組換え生ワクチンがその例になります。
ただし生物多様性影響が適切に評価された場合、患者の個室管理などが一律に求められるわけではありません。
2. 報告義務の絞り込み
2.1 輸入と第一種の状況報告が不要に
問41で報告の要否が表に整理されました。
| 事項 | 報告の要否 |
|---|---|
| 輸入の報告 | 不要 |
| 第一種使用等の状況(開始・年度末・終了) | 不要 |
| 第二種使用等の状況(開始・年度末・終了) | 必要(別紙5) |
| 第一種使用等で生物多様性影響評価に影響を及ぼす知見 | 必要(別紙6) |
| 第二種使用等で執るべき拡散防止措置に影響を及ぼす知見 | 必要(別紙6) |
旧Q&Aには、遺伝子治療用製品等の製造をする者が別途届け出る仕組みがありました。これがなくなり、状況報告は第二種使用等をする者に一本化されます。送付先は医薬品審査管理課または医療機器審査管理課です。
2.2 報告しなくてよい場合
GILSP告示に収載された品目でも、第二種使用等の状況報告は必要です(問42)。年間を通じて製造しなかった場合、年度末の報告はしなくて差し支えありません。ただし製造を休止する年度の年度末報告では、その旨をその他の欄に記載します(問43)。
新設された問44も押さえておきます。未開封のまま保管または運搬だけを行う場合、報告は不要です。ラベル貼付や外観検査など、未開封のまま行う作業も同じ扱いになります。
3. 第一種使用規程でつまずきやすい点
3.1 承認の期限は最初の被験者組入れ
「治験を開始する日まで」の解釈が問11で示されました。カルタヘナ法上は、当該医薬品等の治験に係る最初の国内被験者組入れ、つまり治験参加登録までです。
ただし同意文書に第一種使用規程の内容を反映する場合があります。実施施設との契約で承認が前提とされることもあります。承認後に組入れの準備が要るため、計画は前倒しで立てておくべきです。
開発相が進んでも、原則として再承認は要りません。第Ⅰ相で定めた規程を遵守しながら次相を実施できるなら、改めての承認申請は不要です(問12)。遺伝子治療臨床研究で承認を受けた規程も、遵守できる範囲なら治験にそのまま使えます(問15)。
海外実績を理由に国内手続を省くことはできません。カルタヘナ議定書締結国の国内法で生物多様性影響評価を受け、第一種使用等に相当する使用が許可されていても同じです。国内申請で海外の使用実績を活用するのは差し支えありません(問14)。
3.2 変更は「実質的な一部変更手続」で
カルタヘナ法に変更手続の定めはありません。事務取扱等通知が定めた実質的な一部変更手続を使います(問19、問20)。準備する資料は次のとおりです。
- 申請資料=第一種使用規程承認申請書(全文)、生物多様性影響評価書(全文)、同評価書の別紙(変更に係るもの)、変更に関連して追加された添付資料
- 参考資料=第一種使用規程の新旧対照表、変更後の規程への切替えのスケジュール案
標準的事務処理期間は設定されていません。期間が変更内容に依存するためです。目安はPMDA(独立行政法人医薬品医療機器総合機構)のカルタヘナ法関連相談事前面談で確認できます(問21)。
生物多様性影響評価書だけが変わる場合、再申請は不要です。ウイルス産生細胞株の変更のように、遺伝子組換え生物等の本質と第一種使用規程に影響しない製造方法等の変更が該当します。変更点は申請者が把握可能な状態にしておきます(問23)。
廃止手続もありません。実質的な一部変更手続で新しい規程が承認されても、変更前の規程が廃止されることはありません。治験等で用いる規程が変わる場合は、別紙2の第一種使用規程変更届出書を使用等の開始から2週間を目処に提出します(問25)。
3.3 個室管理と排出試験の書きぶり
期間を数字で固定する必要はありません。治験開始後のデータで個室管理の期間を短縮できると見込まれるなら、「排出等の管理が不要となるまでの期間」といった実態を包含できる記載で差し支えありません。開発初期にのみ排出を確認する場合は「排出等の挙動が明らかになるまで」と書けます(問22)。
挙動が明らかになったと判断すれば、以後の排出試験は承認取得者の判断でやめられます。判断の根拠は整理しておきます。得られた結果は排出管理方法に反映します(問24)。
4. 第二種使用等の確認と相談の実務
4.1 確認が要る場面、要らない場面
- 海外製造の組換えウイルスを輸入し、未開封のまま保管・運搬する場合は確認不要。ラベル貼付や外観検査も同じで、産業利用二種省令第4条または第5条に従って取り扱う(問10)
- 保管した未開封品を国内で廃棄する場合、第一種使用規程に国内廃棄の一般的な取扱いが規定されていれば、施設ごとの確認は不要(問10)
- 受入れ試験として容器を開封して品質試験を行うなど、第一種使用規程に含まれない使用等をするなら確認が必要(問9)
- 治験前の非臨床試験の外部委託は、臨床の段階にない第二種使用等。厚生労働省への申請は不要(問29)
- 研究開発二種省令や文部科学大臣の確認による措置で製造したものを治験薬等に転用するのは確認不要。実生産スケールでの製造に進む前には確認が必要(問30)
外部検査機関の扱いは問13で明確になりました。第一種使用規程に、検体の取扱いを外部検査機関の規定に従う旨が定められていれば、確認申請は要りません。検体取扱い専用の規定を別途設ける必要もありません。規定がない場合は、第一種使用規程を変更しない限り各機関で確認を受けることになります。
4.2 確認の期限は「出荷の可能性があるバッチ」の製造前
問31の表現が「出荷を予定しているバッチ」から「出荷の可能性があるバッチ」へ変わりました。出荷の可能性があるプロセスバリデーションバッチも含みます。国内で治験薬等の製造段階を経ずに製造を始める場合も、この時点が期限です。
品質試験についての一文も加わりました。品質試験に遺伝子組換え生物等を用いる場合、出荷の可能性があるバッチに対して試験を行う前までに確認が必要です。
一方、確認申請に添付する試験やパイロットスケールでの製造は、産業上の使用等に当たりません。確認を受けずに実施できます。
4.3 GILSP告示の改正と軽微変更
令和7年経済産業省告示第182号により、要件該当を事業者が確認した遺伝子組換え微生物は、第二種使用等の経済産業大臣確認が不要になりました。これを受けた整理が問28です。
対象は、改正告示に基づき第二種使用等をしている組換え微生物と、経済産業大臣等の確認を受けた組換え微生物です。これらを医薬品等の原材料に転用する際、第二種使用等の内容が変わらなければ厚生労働大臣の確認は要りません。一方、産業利用の開始時点から医薬品等の原材料として使う場合、改正経済産業省GILSP告示は利用できません。厚生労働省GILSP告示に定めるものを除き、厚生労働大臣の確認が必要になります。
軽微な変更なら確認申請は不要です。GILSPまたはカテゴリー1であって拡散防止措置への影響が軽微な場合、別紙3の軽微変更届出書に新旧対照表を添えて届け出ます。同一の管理体制下での作業区域の追加、分離・精製工程の変更、検証済みパラメーター範囲内での不活化工程の変更が例示されています。連絡担当者の更新や責任技術者の職名・氏名の変更は、手続そのものが要りません。変更内容が同一なら、品目ごとでなく一括で届け出られます(問34)。
4.4 相談窓口と提出方法
申請書等の案を事前に提示する義務はありません(問16)。相談したい場合の使い分けは問17に示されています。
- 事前審査前相談=申請書等案を包括的に相談する。PMDAが申請までを総合的に支援する
- カルタヘナ法関連相談事前面談=データ解釈を伴わない個別の論点
- カルタヘナ法関連事項相談=データの解釈を伴う論点
審査の継続が困難な状況も具体化されました。申請後1か月を目処に出る重要事項照会に、受理後3か月を目処に回答できない場合が該当します。回答が不十分で再度照会が出る場合も同じです。取下げは別紙1の取下げ願をPMDA再生医療製品等審査部へ提出します(問18)。
各種申請書と変更届は、ゲートウェイシステムによるオンライン提出ができます。特段の事情がない限りオンラインで提出します(問49)。
まとめ
今回のカルタヘナ法Q&Aの全面改訂では、輸入の報告と第一種使用等の状況報告が不要となる一方、第二種使用等の状況報告は引き続き必要と整理されました。また、第二種使用等の確認は、プロセスバリデーションバッチを含む「出荷の可能性があるバッチ」の製造前までに受ける必要があることも明確になっています。
遺伝子治療用製品、遺伝子組換え生ワクチン、組換えウイルスを用いる再生医療等製品などでは、第一種使用規程の承認、第二種使用等の確認、GILSPの適用可否、変更届、PMDA相談の要否を案件ごとに整理することが重要です。今回の改訂を踏まえ、旧Q&Aを前提とした社内手順書や報告フローが残っていないか確認しておく必要があります。
弊社(一般社団法人薬事支援機構)では、カルタヘナ法に基づく第一種使用規程の承認申請、第二種使用等の確認申請、GILSP該当性の整理、変更手続、PMDA相談資料の作成・レビューを支援しています。「自社製品にどの手続が必要かわからない」「製造開始までの申請スケジュールを整理したい」といった場合は、開発・製造計画に影響する前に、ぜひ弊社へご相談ください。